Hay una llamada que se repite en mi consultorio, casi siempre a los pocos días de un nacimiento complicado: «Doctor, a nuestro hijo le tuvieron que sacar una parte grande del intestino, ¿va a poder comer bien alguna vez?». Detrás de esa pregunta hay, casi siempre, un diagnóstico que nadie eligió: el síndrome de intestino corto en niños. Y detrás del miedo inicial, casi siempre también, hay una historia mejor de lo que esos primeros días hacen temer.
El síndrome de intestino corto en niños es una condición de baja incidencia —se estima en alrededor de 24 casos cada 100.000 recién nacidos vivos— pero de alto impacto, porque obliga a reorganizar por completo la forma en que un bebé se alimenta, crece y se desarrolla. No es una enfermedad en el sentido clásico: es una consecuencia. La consecuencia de haber perdido, por cirugía, una porción de intestino delgado demasiado grande como para que el resto alcance a cumplir su función sin ayuda.
¿Qué es exactamente el síndrome de intestino corto en niños?
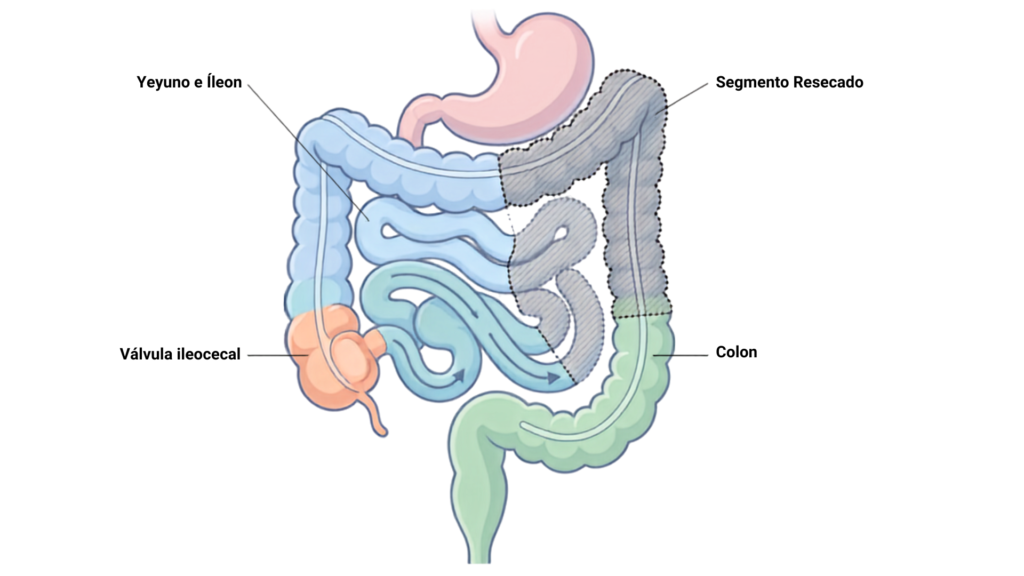
En términos simples, hablamos de síndrome de intestino corto cuando a un niño le queda menos intestino delgado del que necesita para absorber agua, electrolitos y nutrientes de manera autónoma. La definición técnica —la que usan los equipos de nutrición y cirugía— establece el punto de corte en una resección que deja menos del 25% de la longitud intestinal esperada para la edad gestacional o cronológica del paciente.
Pero la longitud es solo una parte de la ecuación. No es lo mismo perder 30 centímetros de intestino conservando la válvula ileocecal y el colon en continuidad, que perder esa misma longitud sin ellos. La válvula ileocecal actúa como una especie de freno que retiene el contenido intestinal el tiempo suficiente para que se absorba; el colon, cuando queda conectado, funciona casi como un órgano de rescate, capaz de absorber agua y hasta generar energía a partir de lo que el intestino delgado no llegó a procesar. Por eso, frente al mismo número de centímetros resecados, dos niños pueden tener pronósticos completamente distintos.
Existe además un subgrupo que merece mención aparte: los chicos con intestino ultracorto, definido como un remanente de 10 a 20 centímetros o menos del 10% de lo esperado para su edad. Son los casos de peor pronóstico evolutivo y los que con mayor frecuencia van a necesitar, más adelante, la evaluación de un centro de rehabilitación intestinal especializado —de lo que hablo en detalle en el artículo sobre trasplante intestinal en niños, al que voy a volver al final de esta nota.
Las causas más frecuentes del síndrome de intestino corto en niños
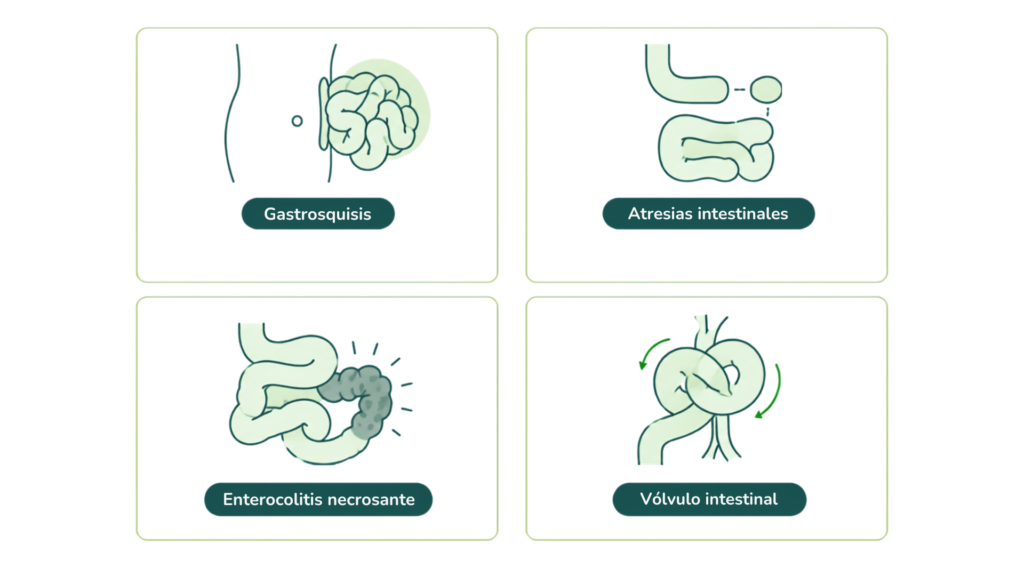
Casi siempre el síndrome de intestino corto en niños tiene su origen en el período neonatal, como consecuencia de una resección quirúrgica de urgencia. Las causas más habituales son:
| Causa | Qué ocurre |
|---|---|
| Gastrosquisis | El bebé nace con parte del intestino fuera del abdomen a través de un defecto de la pared. Cuando el intestino expuesto sufre daño (por torsión, isquemia o atresia asociada), puede requerir resección extensa. |
| Atresias intestinales | El intestino no se desarrolló en continuidad completa durante la vida fetal; hay uno o más segmentos interrumpidos que, según su extensión, obligan a resecar tejido no viable. |
| Enterocolitis necrosante (ECN) | Más frecuente en prematuros. Es una inflamación grave que puede necrosar segmentos de intestino y requerir cirugía de urgencia. |
| Vólvulo intestinal | El intestino se retuerce sobre su propio eje vascular. Si el diagnóstico se demora, el segmento afectado pierde irrigación y no es recuperable. |
| Enfermedad de Hirschsprung extensa, invaginación, trauma o complicaciones posquirúrgicas | Causas menos frecuentes, pero que también pueden derivar en resecciones significativas. |
Vale una aclaración que suelo repetir en consulta: en otros países, la enterocolitis necrosante explica una proporción muy alta de los casos, asociada a la mayor sobrevida de prematuros extremos. En la experiencia de los equipos argentinos, sin embargo, la ECN no es la principal causa de síndrome de intestino corto en niños; las malformaciones congénitas —gastrosquisis y atresias, sobre todo— tienen un peso mayor en nuestro medio.
Cómo evoluciona el intestino remanente: la adaptación intestinal
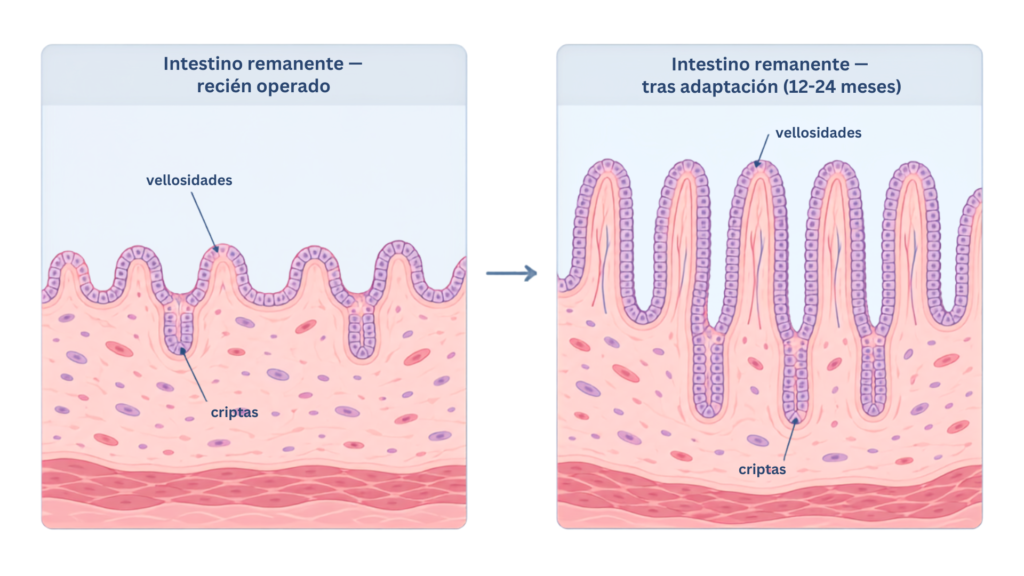
Acá está, para mí, la parte más esperanzadora de toda esta historia, y la que menos se explica en la primera charla después de una cirugía. El intestino que queda no es un órgano estático: se adapta. Literalmente cambia su estructura para compensar lo que perdió.
Este proceso, llamado adaptación intestinal, empieza apenas se reinicia la alimentación después de la cirugía y puede continuar durante uno o dos años. Las vellosidades intestinales se alargan, las criptas se profundizan, y el intestino remanente gana capacidad de absorción por centímetro de una manera que sería imposible predecir solo mirando la longitud resecada en el parte quirúrgico. La nutrición enteral —es decir, alimentar por boca o por sonda, aunque sea en cantidades mínimas mientras el niño todavía depende de nutrición parenteral— es el principal estímulo para que esta adaptación ocurra. Por eso uno de los primeros objetivos del equipo tratante, incluso en los días más críticos, es lograr que algo de alimento circule por el tubo digestivo, por poco que sea.
No todos los niños se adaptan igual ni al mismo ritmo. Los factores que más influyen en una evolución favorable son la longitud del intestino remanente, la conservación del íleon y la válvula ileocecal, la presencia de colon en continuidad, la menor edad al momento de la resección y una motilidad intestinal conservada. Ningún factor aislado determina el pronóstico: es la combinación la que orienta, y por eso cada caso necesita seguimiento individual, no una tabla que prediga el futuro de memoria.
El panorama de tratamiento: de la nutrición parenteral a las opciones farmacológicas
Mientras el intestino se adapta, la nutrición parenteral —el aporte de nutrientes directo a la vena— sostiene el crecimiento y el desarrollo del niño. No es un tratamiento en sí mismo del síndrome de intestino corto en niños, sino el puente que permite ganar tiempo mientras la adaptación intestinal avanza y, en paralelo, se progresa con la alimentación enteral hasta donde el intestino lo tolere.
El objetivo de todo el equipo —pediatra, cirujano, nutricionista, gastroenterólogo, enfermería especializada— es el mismo: lograr que el niño alcance la autonomía enteral, es decir, que pueda sostener su crecimiento sin depender de la vía parenteral. La mayoría de los chicos con síndrome de intestino corto en niños que conservan una longitud intestinal razonable y algunas de las variables favorables que mencioné antes, lo consiguen. Otros necesitan sostén parenteral prolongado, y ahí es donde entra en juego un abanico más amplio de herramientas.
Teduglutide y otras opciones farmacológicas
Una de ellas es el teduglutide, un análogo del péptido similar al glucagón tipo 2 (GLP-2) que promueve la adaptación intestinal por una vía farmacológica. Está aprobado para uso pediátrico en Argentina desde 2020, y una revisión reciente que reunió a casi 900 niños tratados en distintos centros documentó reducciones significativas del volumen de nutrición parenteral asociadas a su uso (Wang & Cai, Pediatric Surgery International 2026). Ahora bien: la guía clínica argentina de referencia es explícita en un punto que me parece importante que las familias conozcan —no existe todavía consenso sobre cuáles son las indicaciones absolutas para su uso, y se reserva para los casos en los que ya se agotaron las estrategias médicas y quirúrgicas habituales, dentro de un programa formal de rehabilitación intestinal (Fernández, Desantadina, Balacco, Busoni et al., Archivos Argentinos de Pediatría 2021). Es una opción real, no una promesa milagrosa, y su indicación exige una evaluación puntual de cada caso.
Cuando la nutrición parenteral se prolonga más allá de lo esperado, o aparecen complicaciones asociadas —enfermedad hepática, infecciones repetidas del catéter, pérdida de accesos venosos—, el paso siguiente es la evaluación en un centro de rehabilitación intestinal, donde se decide si corresponde una cirugía de alargamiento o, en los casos más graves, un trasplante. De eso hablo en profundidad en el próximo artículo.
Señales de alarma: cuándo consultar sin demora
- Pérdidas digestivas muy abundantes (más de 6 deposiciones líquidas al día, o gran volumen por la ostomía)
- Vómitos persistentes o distensión abdominal marcada
- Fiebre en un niño con catéter venoso central: siempre se debe descartar una infección asociada al catéter
- Falta de progreso en el aumento de peso pese al aporte nutricional indicado
- Coloración amarillenta de piel o mucosas (ictericia) que aparece o se profundiza
Ninguna de estas señales reemplaza el seguimiento habitual con el equipo tratante; frente a cualquiera de ellas, la indicación es consultar sin esperar el control programado.
Preguntas frecuentes
¿El intestino le vuelve a crecer? No crece en el sentido de generar tejido nuevo, pero sí se adapta: gana capacidad de absorción por adaptación funcional y estructural, un proceso que puede continuar durante uno o dos años después de la cirugía.
¿Mi hijo va a poder comer normalmente alguna vez? Depende de la longitud y la anatomía del intestino remanente, y de cómo evolucione la adaptación. Muchos niños logran alcanzar autonomía enteral completa; otros necesitan sostén parcial o prolongado. Es una pregunta que el equipo tratante puede responder con más precisión a medida que avanza el seguimiento, no en los primeros días.
¿Cuánto tiempo va a necesitar nutrición parenteral? Es muy variable y depende de la anatomía remanente y de la velocidad de adaptación de cada niño. Puede ir de algunos meses a varios años.
¿El síndrome de intestino corto se hereda? No. En la gran mayoría de los casos es la consecuencia de una resección quirúrgica por una causa puntual (gastrosquisis, atresia, enterocolitis necrosante, vólvulo), no una condición genética que se transmita.
¿Puede ir al jardín o a la escuela? En muchos casos sí, especialmente una vez lograda la adaptación o la autonomía enteral. La decisión se toma en conjunto con el equipo tratante, considerando el estado clínico, el tipo de accesos que todavía requiera y el entorno escolar.
Una mirada que acompaña, no solo que opera
Cuando una familia recibe este diagnóstico en la sala de neonatología, la sensación inicial suele ser de pérdida absoluta de control. Mi trabajo, como cirujano pediátrico, no termina en el quirófano: empieza ahí, pero sigue en cada control, en cada ajuste de la estrategia nutricional, en cada conversación sobre qué esperar en los próximos meses. El síndrome de intestino corto en niños es una condición seria, pero también es una condición que hoy se trata con un nivel de conocimiento y de herramientas que hace veinte años no existían.
Si tu hijo tiene este diagnóstico y necesitás una evaluación clínica o una segunda opinión sobre su plan de tratamiento, te invito a agendar una consulta.
Fuentes citadas:
- Norsa L, Goulet O, Alberti D, et al. Nutrition and Intestinal Rehabilitation of Children With Short Bowel Syndrome: A Position Paper of the ESPGHAN Committee on Nutrition. Part 1. J Pediatr Gastroenterol Nutr 2023;77(2):281-297. DOI: 10.1097/MPG.0000000000003849
- Fernández A, Desantadina V, Balacco M, Busoni V, et al. Guía clínica para el manejo de la falla intestinal secundaria a síndrome de intestino corto en pediatría. Arch Argent Pediatr 2021;119(5):e441-e472.
- Wang Y, Cai W. Efficacy and safety of teduglutide in children with short bowel syndrome: a narrative review. Pediatr Surg Int 2026;42(1). DOI: 10.1007/s00383-026-06474-8
¿Damos el primer paso juntos?
Consultá por WhatsApp o reservá online. Una consulta sirve aunque no termine en cirugía.
WhatsApp Reservar online